阿尔茨海默病的损伤始于大脑之外,这将彻底改变一切
《自然》杂志最新研究揭示,外周树突状细胞激活趋脑T细胞,驱动tau蛋白介导的神经退行性变——这一范式转变或将引导1500亿美元神经药物研发市场从淀粉样蛋白转向免疫系统。
大脑并非第一战场。
数十年来,阿尔茨海默病研究始终将大脑视为病变的源头和战争的核心战场。淀粉样斑块出现,tau蛋白缠结扩散,小胶质细胞被激活。这场故事在大脑颅腔内上演,药物随之跟进。
本周发表在《自然》(Nature)上的一篇论文颠覆了这一叙事。损伤并非始于大脑内部——它起于大脑之外。
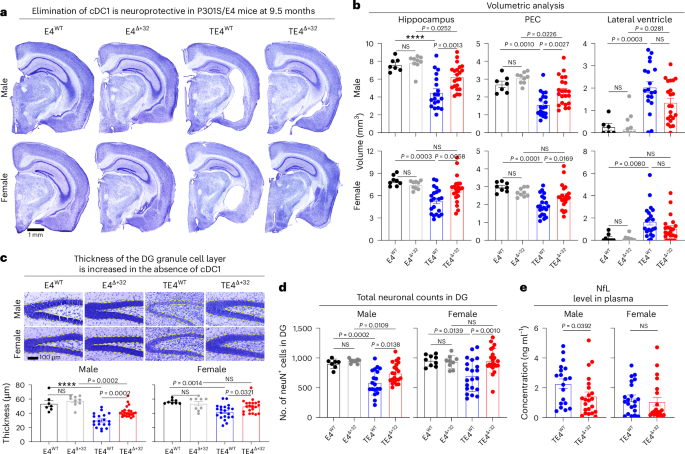
研究人员以表达人源APOE4的p.Pro301Ser tau转基因小鼠(TE4模型)为对象开展研究,发现驻守在周围淋巴结和脾脏中的 conventional type 1树突状细胞(cDC1s)能够对脑源性抗原进行交叉呈递,激活CD8+ T细胞。随后,这些T细胞迁移进入中枢神经系统(CNS),驱动神经退化。若清除这些树突状细胞,T细胞便无法完成"武装"。即便tau病理改变几乎没有变化,大脑依然得以保全。
这是一个"由外向内"的故事,而非"由内向外"。对于一个已将数百亿美元押注于错误靶点的领域而言,这一发现意义深远。
这项研究的真正发现
研究团队通过在Irf8基因座上进行cDC1特异性增强子缺失,在tau病理小鼠中基因敲除了cDC1。结果:海马体积得以保留,脑萎缩程度降低,筑巢行为评分提高,血浆神经丝轻链蛋白(NfL)——一种神经元损伤的生物标志物——水平也显著下降。
关键在于,tau蛋白的磷酸化和聚集并未受到明显影响。神经保护作用来源于阻断免疫级联反应,而非清除tau蛋白。
CD8+ T细胞占tau病理小鼠脑中浸润淋巴细胞的60%至70%,此次被选择性减少。小胶质细胞和星形胶质细胞的反应性也随之下降。神经元得以存活。
抗原呈递的外周来源是此项研究最出人意料的发现。淋巴结和脾脏中的cDC1摄取脑源性物质,通过MHC-I分子进行呈递,进而启动细胞毒性T细胞,这些T细胞随后迁移进入中枢神经系统。阻断这一步骤,下游炎症便无从点燃。
对药物研发的深层启示
阿尔茨海默病药物管线长期由抗淀粉样蛋白疗法主导,近年来又加上抗tau策略,但两者均进展不顺。针对β-淀粉样蛋白的单克隆抗体仅带来有限的临床获益,且伴随显著副作用;tau疫苗和反义寡核苷酸药物仍处于早期阶段。
如果神经元丢失的主要驱动因素是外周免疫激活而非内在tau病理,那么那些依赖穿透血脑屏障的疗法可能瞄准的是问题链条中错误的一环。
外周树突状细胞远比脑内小胶质细胞更容易触及。针对cDC1抗原交叉呈递的阻断药物,或抑制致敏CD8+ T细胞向CNS迁移的药物,可在避开中枢给药复杂性的前提下开发。
这并不意味着tau蛋白无关紧要,而是意味着tau可能是下游受害者,而非上游病因。真正的治疗杠杆或许位于外周。
谁将胜出,谁将落败
拥有血脑屏障穿透型资产的大型药企面临信任危机。数据表明,这些分子可能只是在对症而非对因。
拥有外周免疫疗法平台的公司在这一轮中或将受益。针对树突状细胞共刺激分子的抗体、阻断交叉呈递的小分子,或T细胞迁移抑制剂,都有可能成为可行的候选药物。
诊断公司也可能从中获益。如果外周生物标志物与神经退化进程高度相关,基于血液的检测有望取代或补充侵入性的腰椎穿刺。
我们尚不清楚的事项
该研究使用的是小鼠。人类相关性仍有待验证。cDC1生物学在不同物种之间存在差异,外周免疫在人类阿尔茨海默病中的作用尚未定论。
并非所有tau蛋白病变都会遵循相同的通路。额颞叶痴呆及其他伴有tau聚集的疾病可能涉及不同的机制。
时序尚不明确:外周树突状细胞究竟在何时首次接触到脑源性抗原?这是早期事件,还是血脑屏障渗漏的后果?
此外,虽然cDC1的缺失保护了小鼠免受神经退化,但这些小鼠体内仍然存在tau病理。外周免疫阻断能否改善人类认知功能,仍是一个悬而未决的问题。
前路何在
针对阿尔茨海默病外周免疫通路的临床试验最早也要等到2027年才可能出现。但概念上的转变已经发生——研究者正重新审视大脑作为疾病唯一阵地的传统观念。
这个曾因聚焦淀粉样蛋白而耗费二十年光阴的领域,如今或许会将目光转向淋巴结。
这并非否定既往工作,而是为其指引新的方向。问题不再是"如何清除大脑中的斑块",而是"如何在源头上阻止免疫系统发起攻击"。